


Синдром Марфана — это генетическое заболевание соединительной ткани, которое может оказывать значительное влияние на здоровье сердечно-сосудистой системы. Поскольку пациенты с этим синдромом подвержены различным сердечно-сосудистым осложнениям, важно своевременно распознавать симптомы и проводить диагностику. В данной статье мы рассмотрим основные симптомы со стороны сердца и сосудов, методы диагностики и современные подходы к лечению синдрома Марфана, что поможет повысить осведомленность о заболевании и улучшить качество жизни пациентов.
Причины и генетика патологии
Заболевание было впервые подробно охарактеризовано в 1896 году французским педиатром А. Марфаном, в честь которого и получило свое название. Он наблюдал пятилетнюю девочку с астеническим телосложением, у которой были непропорционально длинные конечности и врожденная арахнодактилия (длинные пальцы). К середине 1920-х годов было зафиксировано множество аналогичных случаев как у детей, так и у взрослых. Американский генетик Мак Кьюсик провел исследование хромосомных мутаций и выделил новую группу наследственных заболеваний соединительной ткани, к которой отнесли синдром Марфана.
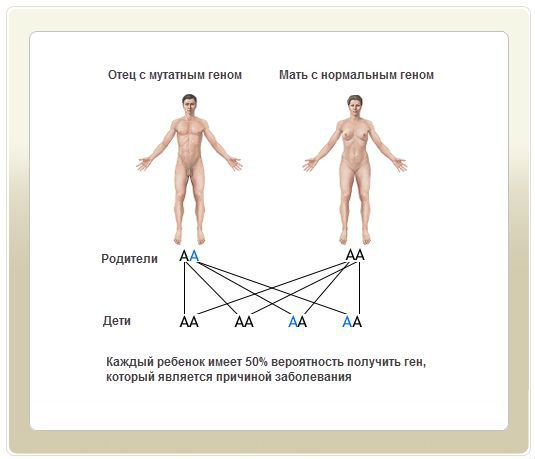
С точки зрения этиологии, синдром Марфана — это генетическое заболевание с аутосомно-доминантным типом наследования, проявляющееся с различной степенью экспрессивности. Около 85% случаев этого недуга наследуются от родителей. Остальные случаи возникают спонтанно из-за новых мутаций и не передаются по наследству.
Основная причина патологии в 95% случаев заключается в мутации генов, кодирующих фибриллин-1 и/или фибриллин-2. Эти мутации локализуются в хромосомах 15 и 3 (гены FBN1 и FBN2). Синдром Марфана наследуется по аутосомно-доминантному типу.
Фибриллин — ключевой компонент эластических волокон соединительной ткани, обладающий гликопротеиновой природой. Он формирует каркас межклеточного вещества, стенок сосудов, хрящей, хрусталика глаза и многих других органов и тканей. При наличии мутации соединительная ткань у пациента становится более податливой, менее прочной и устойчивой к механическим воздействиям, что приводит к клиническим проявлениям синдрома.
Синдром Марфана представляет собой генетическое заболевание, которое значительно влияет на соединительную ткань организма. Врачи отмечают, что одним из наиболее серьезных проявлений этого синдрома являются сердечно-сосудистые симптомы. У пациентов часто наблюдаются аортальная дилатация и аортальная недостаточность, что может привести к опасным осложнениям, таким как разрыв аорты. Диагностика синдрома включает в себя не только клинический осмотр, но и ультразвуковое исследование сердца, которое позволяет оценить состояние аорты и клапанов. Лечение, как правило, требует комплексного подхода: от медикаментозной терапии для контроля артериального давления до хирургического вмешательства в случае значительных изменений в аорте. Врачи подчеркивают важность регулярного мониторинга состояния пациентов с синдромом Марфана, чтобы своевременно выявлять и корректировать сердечно-сосудистые проблемы.

Этиологические факторы
Синдром Марфана — наследственное заболевание с рядом генетических особенностей:
- аутосомно-доминантное наследование, при котором случаи заболевания встречаются в каждом поколении;
- выраженный плейотропизм — влияние одного гена на различные признаки;
- вариабельная экспрессивность — различная степень проявления признаков, контролируемых геном;
- высокая пенетрантность — вероятность проявления признака при наличии соответствующего гена.
Синдром возникает из-за мутации гена, отвечающего за синтез белка фибриллина — ключевого компонента межклеточного вещества, обеспечивающего эластичность соединительных тканей. Мутация может произойти спонтанно в момент зачатия, затрагивая яйцеклетку или сперматозоид. При недостатке фибриллина нарушается формирование волокон, которые становятся менее прочными и эластичными, чрезмерно растяжимыми и менее устойчивыми к деформациям. Наибольшему риску подвергаются сосуды и связки. Фибриллин важен для функционирования цинновой связки, соединяющей хрусталик с ресничным телом. При недостатке этого белка связка ослабляется, что может привести к миопии, подвывиху хрусталика, вторичной глаукоме и снижению остроты зрения. Кроме того, фибриллин содержится в связках аорты, обеспечивая ее устойчивость к нагрузкам. Ослабление этих связок может привести к расширению сосуда и расслоению его стенок, что представляет серьезную угрозу для жизни. У пациентов с синдромом Марфана часто наблюдаются проблемы с двустворчатым клапаном, что может потребовать хирургического вмешательства.
| Симптомы со стороны сердца и сосудов | Диагностика | Лечение |
|---|---|---|
| Аортальная дилатация | УЗИ сердца | Хирургическое вмешательство |
| Аортальная недостаточность | МРТ сердца | Медикаментозная терапия |
| Митральная недостаточность | ЭКГ | Регулярное наблюдение |
| Увеличение сердца | Рентгенография | Замена клапанов |
| Артериальная гипотензия | Генетическое тестирование | Профилактика сердечно-сосудистых заболеваний |
| Проблемы с коронарными артериями | Эхокардиография | Контроль артериального давления |
Классификация
Согласно Международной классификации болезней десятого пересмотра (МКБ-10), синдром Марфана относится к врожденным аномалиям и хромосомным заболеваниям, под кодом Q87.4. На данный момент отсутствует подробная клиническая классификация данного синдрома, однако выделяют несколько его форм в зависимости от различных критериев.
В зависимости от степени выраженности симптомов:
 Читайте также:

- стертая форма – проявления заболевания слабо выражены и могут оставаться незамеченными на протяжении всей жизни; изменения затрагивают не более двух систем органов;
- клинически выраженная форма – симптомы заболевания ярко выражены и наблюдаются более чем в двух системах органов.
В зависимости от генетического аспекта:
- семейная форма – синдром передается по наследству;
- спорадическая форма – заболевание вызвано новой спонтанной мутацией у пациента и не наблюдается у его родственников.

Лечение и профилактика осложнений
Специфического лечения синдрома Марфана не существует, так как изменить гены до рождения ребенка невозможно. Лечение носит симптоматический характер и зависит от изменений в организме пациента. Некоторые осложнения можно успешно корректировать, в то время как другие требуют хирургического вмешательства.
Пациент должен находиться под наблюдением команды специалистов: офтальмолога, невролога, кардиолога, ортопеда и хирурга. Основное направление терапии — поддержание нормальной работы сердца и сосудов.
Методы лечения включают:
— прием медикаментов (адреноблокаторы, антиаритмические средства, антикоагулянты и др.);
— хирургические операции на сердце (исправление пороков, таких как дисфункция клапанов, расширение и расслоение легочной артерии), а также на аорте и протезирование клапанов.
Коррекция зрения осуществляется с помощью лечения миопии (ношение очков или контактных линз), а также лечения катаракты и глаукомы, включая имплантацию искусственного хрусталика.
При поражении суставов и позвоночника может потребоваться хирургическое вмешательство (протезирование, пластика суставов, удаление межпозвоночных грыж), а также коррекция кифоза и сколиоза с помощью тракции и мануальной терапии. В качестве медикаментозного лечения применяются миорелаксанты и витамины группы В. Также используются физиотерапия и занятия лечебной физкультурой.
При поражении легких часто необходимо хирургическое вмешательство, например, дренирование их полости.
Беременность у женщин с синдромом Марфана должна быть тщательно спланирована и проходить под контролем врачей, специализирующихся на лечении подобных заболеваний. Роды должны проводиться исключительно с помощью кесарева сечения. Перед беременностью рекомендуется обследование на предмет возможного прогрессирования расслоения аорты и, если возможно, операция по замене части сосуда. Консультация генетика поможет оценить риск наследования заболевания.
Симптомы синдрома Марфана
Симптомы синдрома Марфана разнообразны. Их анализируют в зависимости от поражения различных органов и систем:

- опорно-двигательный аппарат;
- органы зрения;
- сердечно-сосудистая система;
- нервная система;
- дыхательная система;
- кожные покровы и мягкие ткани;
- другие органы и системы.

Опорно-двигательный аппарат
Патологическая соединительная ткань вызывает уникальные фенотипические характеристики и деформации скелета у людей с синдромом Марфана. У таких пациентов наблюдается специфический внешний вид, включающий следующие признаки:
- астеническое телосложение;
- высокий рост;
- недостаточное развитие подкожной жировой клетчатки, что придаёт худощавый вид;
- длинные руки и ноги при относительно коротком туловище;
- вытянутый череп (долихоцефалический);
- удлинённые пальцы (арахнодактилия);
- узкое, вытянутое лицо;
- готическое небо;
- недоразвитие скуловых костей;
- выступающая нижняя челюсть (прогнатизм);
- аномалии роста зубов и прикуса;
- гипермобильность суставов;
- глаза, глубоко посаженные в черепе.
С ростом ребенка могут возникать различные деформации скелета, наиболее часто наблюдаются искривления позвоночника. У таких пациентов могут диагностироваться сколиоз, патологический кифоз и лордоз, а также осанка, напоминающая «прямую спину» (сглаживание физиологического поясничного лордоза). Также могут возникать подвывихи и вывихи в шейном отделе позвоночника, а у примерно 20% больных выявляется поясничный спондилолистез. Среди других скелетных деформаций можно отметить:
- протрузия вертлужной впадины тазобедренного сустава 2-3 степени, что может привести к диспластическому коксартрозу и инвалидности без операции эндопротезирования;
- килевидная и вдавленная деформация грудной клетки;
- плоскостопие (продольное и поперечное).
Пациенты с синдромом Марфана также страдают от остеопении (снижение минеральной плотности костей) и частых патологических переломов, а также предрасположенности к привычным вывихам, например, плеча.
Сердечно-сосудистая система
Среди кардиоваскулярных нарушений, связанных с синдромом Марфана (СМ), наиболее распространены:
- пролапс створок митрального клапана (с регургитацией и без нее);
- миксома сердца;
- дилятационная кардиомиопатия, приводящая к сердечной недостаточности;
- аневризмы аорты и других сосудов, включая мозговые и почечные;
- расширение легочной артерии и различных участков аорты.
Изменения в кардиоваскулярной системе при СМ играют ключевую роль в прогнозе и продолжительности жизни пациентов. Около 90% людей с этой генетической аномалией умирают в возрасте 40-50 лет из-за осложнений, таких как расслоение и разрыв аневризмы аорты и других сосудов, а также прогрессирующая сердечная недостаточность, вызванная дилатацией камер сердца и изменениями в клапанах.
У пациентов с СМ могут наблюдаться врожденные пороки сердца у детей. Наиболее часто встречаются коарктация аорты, стеноз легочной артерии, а также дефекты межжелудочковой и межпредсердной перегородок.
Кроме того, такие пациенты подвержены различным сердечным аритмиям, среди которых есть угрожающие жизни, такие как мерцательная аритмия, желудочковая тахикардия и экстрасистолия, а также инфекционный эндокардит.
Орган зрения
Патологические изменения в глазах часто встречаются при этом заболевании. Около 60-80% пациентов сталкиваются с дислокацией хрусталика, что связано с недостаточной прочностью его связок. Это может проявляться уже в раннем детстве. К другим характерным симптомам относятся:
- уплощение роговицы;
- удлинение глазного яблока;
- миопия или гиперметропия;
- нарушения аккомодации из-за недоразвития цилиарной мышцы.
Если у новорожденного ребенка обнаруживаются эти изменения в органах зрения, это может указывать на наличие генетической патологии.
-
Читайте также:

Нервная система
У пациентов с синдромом Мальфурга наблюдается аномальное строение сосудистых стенок, что увеличивает вероятность геморрагических инсультов, а также риск кровоизлияний в мозг при разрыве аневризм и субарахноидальных кровотечениях.
Среди различных аномалий развития выделяется эктазия твердой мозговой оболочки. Наиболее распространенной является пояснично-крестцовая эктазия, представляющая собой выпячивание твердой мозговой оболочки за пределы позвоночного канала через дефект в структуре позвонков. Этот признак является важным критерием синдрома Мальфурга и встречается примерно у 40% пациентов.
Некоторые больные могут иметь отклонения в интеллектуальном развитии, однако большинство людей с данным синдромом демонстрируют высокие уровни IQ.
Органы системы дыхания
Изменения в бронхолегочной системе чаще всего выявляются случайно. Обычно наблюдается образование булл в верхних отделах легких, которые могут разрываться и вызывать спонтанный пневмоторакс. Кроме того, у пациентов часто развивается эмфизема легких из-за деформации грудной клетки, а также возникают частые инфекционные заболевания дыхательных путей и дыхательная недостаточность.
Кожа и мягкие ткани
У пациентов с синдромом Марфана наблюдается повышенная эластичность кожи, что приводит к образованию атрофических стрий. Эти стрии возникают спонтанно и не связаны с изменениями веса, беременностью или гормональными сбоями. У таких пациентов также отмечается слабая выраженность подкожного жира, а также частые рецидивы грыж передней стенки живота.
Кроме того, синдром Марфана может проявляться и другими патологическими симптомами, затрагивающими различные органы и ткани. К ним относятся опущение почек (нефроптоз), выпадение мочевого пузыря и матки у женщин, варикозное расширение вен, хронические запоры и другие проблемы.
Немного истории и интересных фактов
Синдром Марфана — это генетическое заболевание, которое обычно передается от родителей к детям. Впервые его описал в 1886 году французский педиатр Антуан Марфан, рассмотрев случай девочки с «паучьими» пальцами и длинными тонкими ногами. Эти аномалии скелета прогрессировали со временем, и недуг был назван в честь врача. Ген, ответственный за синдром, был открыт в 1991 году исследователем Франческо Рамиресом в медицинском центре Маунт Синай в Нью-Йорке.
Синдром Марфана встречается и у известных личностей. Среди них — выдающийся скрипач Никколо Паганини, сказочник Ханс Христиан Андерсен, президент США Авраам Линкольн, композитор Сергей Рахманинов, вокалист группы Ramones Джоуи Рамон, певец Трой Сиван, актер Винсент Скьявелли, первая модель Лесли Хорнби, а также фронтмены групп Deerhunter и Of Mice & Men Брэдфорд Кокс и Остин Карлайл. Это лишь некоторые из известных людей, страдающих данным недугом.
Существует мнение, что необычные способности некоторых людей с синдромом Марфана могут быть связаны с высоким уровнем адреналина, характерным для этого состояния. Это может приводить к гиперактивности и, в некоторых случаях, способствовать развитию талантов.
-
Читайте также:

Диагностика синдрома Марфана
Диагностика синдрома Марфана в основном основывается на клинических данных. Важным аспектом является сбор анамнеза, включая семейную историю (наличие аналогичных заболеваний у родственников), а также результаты объективного обследования пациента. Для выявления нарушений в различных органах и системах проводятся дополнительные диагностические процедуры. К ним относятся ЭКГ, ультразвуковое исследование сердца и сосудов, рентгенография грудной клетки, компьютерная томография и магнитно-резонансная томография внутренних органов, позвоночника и головного мозга, офтальмоскопия и другие исследования глаз, а также аортография, ангиография и другие методы, выбираемые в зависимости от клинической ситуации и проявлений заболевания.
Существуют общепринятые диагностические критерии синдрома Марфана, которые делятся на большие и малые. Они позволяют с высокой степенью уверенности установить предварительный диагноз у пациента.
Необходимые исследования
Диагностика начинается с тщательного сбора анамнеза, особенно семейной истории. Если у близких родственников пациента есть синдром Марфана, это может указывать на наличие заболевания. Важную роль играет клиническая картина, включающая дефекты, возникающие из-за нарушений в строении соединительных тканей. Необходим осмотр пациента кардиологом, офтальмологом и ортопедом. Для выявления мутаций применяются методы генетического анализа, которые играют ключевую роль в диагностике синдрома Марфана. В некоторых случаях, особенно при подозрении на серьезные осложнения, такие как аневризма аорты, целесообразно провести УЗИ, компьютерную томографию (КТ) и магнитно-резонансную томографию (МРТ). Визуальные методы исследования используются для получения изображений внутренних органов, что позволяет оценить их структуру и размеры.
Лечение заболевания
К сожалению, полностью излечить синдром Марфана или воздействовать на его первопричины невозможно. Терапия сосредоточена на улучшении качества жизни пациентов, облегчении симптомов и предотвращении осложнений.
Лечение синдрома Марфана должно быть комплексным и включать как консервативные, так и хирургические подходы. Всем пациентам рекомендуется ограничить физическую активность до среднего или низкого уровня, избегать тяжелых нагрузок и занятий спортом, так как это может усугубить состояние и привести к травмам.
Пациенты должны находиться под наблюдением различных специалистов, таких как кардиолог, окулист, травматолог-ортопед, клинический генетик и невролог. При выявлении сердечно-сосудистых проблем назначается комплексное лечение, включая медикаменты для профилактики осложнений. Проводится коррекция аритмий, частоты сердечных сокращений и артериального давления. Всем пациентам без противопоказаний назначаются бета-блокаторы, которые защищают от возможного расслоения аорты.
Если у пациента есть проблемы с клапанами сердца, аневризмы аорты или других сосудов, а также расслоение их стенок, может потребоваться хирургическое вмешательство. Операции также применяются для коррекции деформаций опорно-двигательного аппарата.
Рекомендуемые врачами схемы лечения пациентов с синдромом Марфана обязательно включают коллаген-образующие и метаболические препараты, а также средства для восполнения макро- и микроэлементов. При наличии проблем со зрением могут проводиться операции при эктопии хрусталика, лазерная коррекция зрения, а также подбираются очки или контактные линзы.
В целом, выбор лечебных методов и спектр используемых средств индивидуален и зависит от конкретных симптомов и степени выраженности заболевания у каждого пациента.
Прогноз
Заболевание не поддается полному излечению, однако регулярное наблюдение за пациентом и хирургическое вмешательство при сердечно-сосудистых, суставных и офтальмологических проблемах могут существенно снизить риск для жизни, улучшить её качество и позволить человеку продолжать работать. Некоторые пациенты не доживают до 40 лет из-за сердечно-сосудистых осложнений, в то время как в других случаях продолжительность жизни может достигать 70 лет, особенно после успешных кардиохирургических операций.
Таким образом, синдром Марфана является наследственным заболеванием, течение которого зависит от качества медицинского наблюдения и своевременности оказания помощи. Обычно лечение требует участия различных специалистов, и такой комплексный подход помогает избежать множества осложнений и значительно улучшить качество жизни пациента.
Синдром Марфана и беременность
Женщины с синдромом Марфана могут стать матерями и родить здоровых детей, но это связано с серьезными рисками по двум основным причинам:
-
Беременность значительно увеличивает вероятность тяжелых осложнений со стороны сердечно-сосудистой системы. Во время вынашивания ребенка на организм матери, особенно на сердце и сосуды, оказывается повышенная нагрузка. Это повышает риск таких опасных состояний, как разрыв аневризмы, формирование или расслоение аорты и другие угрожающие жизни осложнения.
-
Существует 50% вероятность передачи этого наследственного заболевания ребенку.
Учитывая эти факторы, медицинские эксперты настоятельно не рекомендуют беременеть женщинам с синдромом Марфана.
Причины возникновения
Это аутосомно-доминантное заболевание передается от родителей к детям через гены и обусловлено мутациями в гене FBN1. Изменения в этом гене могут вызывать разнообразные физические проявления — от легких признаков до серьезных и быстро прогрессирующих форм у новорожденных.
Наиболее заметные проявления затрагивают сердце, кровеносные сосуды, кости, суставы и глаза. Некоторые из этих признаков, например, расширение аорты (увеличение диаметра основного кровеносного сосуда, который транспортирует кровь от сердца к остальным органам), могут угрожать жизни. Также могут быть затронуты легкие, кожа и нервная система, однако заболевание не влияет на уровень интеллекта.
По статистике, синдром встречается у 1 из 5000 человек, независимо от пола и этнической принадлежности. Примерно 75% случаев являются наследственными, то есть мутация передается от родителя, имеющего это состояние. Если заболевание впервые проявляется в семье, это называется спонтанной мутацией. Вероятность рождения ребенка с генетической мутацией от родителей, страдающих этим заболеванием, составляет 50%.
Люди с синдромом Марфана рождаются с этим состоянием, однако его признаки могут не проявляться сразу. У некоторых новорожденных могут быть выраженные симптомы, включая серьезные проблемы, такие как расширение аорты, в то время как у других признаки могут отсутствовать до взрослого возраста. Некоторые проявления, особенно касающиеся сердца, сосудов, костей или суставов, могут ухудшаться со временем.
Это подчеркивает важность ранней диагностики и своевременного лечения. Без этого пациенты рискуют столкнуться с потенциально опасными для жизни осложнениями. Чем раньше начнется лечение, тем более благоприятными будут результаты. Почти половина людей с синдромом Марфана не осознают своего состояния.
Внешние проявления
Данное заболевание легко распознается по внешним признакам, которые с возрастом становятся более заметными. У людей с синдромом Марфана внешность имеет много общего. Их скелет отличается характерными чертами: туловище короткое, рост высокий, конечности длинные и тонкие, что создает диспропорцию. Пальцы имеют удлиненную, паукообразную форму.
Синдром Марфана проявляется и другими признаками:
- астеническое телосложение;
- недостаточно развитая подкожная жировая клетчатка;
- мышечная гипотония;
- узкий и длинный лицевой скелет (долихоцефалия);
- высокое аркообразное небо и нарушения прикуса (прогнатия).
При рождении длина тела у детей с синдромом Марфана составляет более 53 см у мальчиков и 52,5 см у девочек. Окончательный рост может достигать примерно 192 см у мужчин и 175 см у женщин, а в некоторых случаях показатели могут быть еще выше.
Какие различают формы?
Синдром Марфана проявляется в различных органах и системах. На основе этого разнообразия клинических проявлений была разработана классификация.
По форме:
- стёртая: симптомы наблюдаются в 1-2 системах;
- слабовыраженная: проявления фиксируются в 3-4 системах;
- выраженная: клинические признаки отмечаются более чем в 4 системах организма.
По степени тяжести:
- лёгкая;
- средней степени;
- тяжёлая.
Частые вопросы
Какие симптомы синдрома Марфана могут быть связаны со стороны сердца и сосудов?
Синдром Марфана проявляется множеством симптомов, связанных с сердечно-сосудистой системой. К ним относятся аневризмы аорты, увеличение сердца, недостаточность сердечных клапанов и различные аритмии.
Как проводится диагностика синдрома Марфана?
Диагностика синдрома Марфана включает физическое обследование, анализ семейной истории, клинические и лабораторные исследования. К лабораторным методам относятся эхокардиография, компьютерная томография и генетические тесты.
Как лечится синдром Марфана?
Терапия синдрома Марфана направлена на контроль симптомов и снижение рисков осложнений. В этом процессе применяются лекарственные препараты, хирургические операции для устранения аневризмы аорты или замены сердечных клапанов, а также регулярные осмотры и консультации с врачами-специалистами.
Каков прогноз для пациентов с синдромом Марфана?
Прогноз для людей с синдромом Марфана зависит от выраженности симптомов и наличия осложнений. При раннем выявлении, адекватном лечении и регулярном контроле у врачей многие пациенты могут вести активный и насыщенный образ жизни.
Каковы возможные осложнения синдрома Марфана?
Синдром Марфана может привести к серьезным осложнениям, таким как разрыв аневризмы аорты, сердечная недостаточность, инфекционные эндокардиты и нарушения зрения. Регулярное медицинское наблюдение и хирургическое лечение помогают предотвратить или контролировать эти осложнения.
Полезные советы
СОВЕТ №1
Если у вас есть подозрения на синдром Марфана или вы уже получили этот диагноз, важно регулярно проходить обследования сердца и сосудов. Это поможет выявить изменения и начать лечение на ранних стадиях.
СОВЕТ №2
Важно внимательно относиться к своему образу жизни и следовать рекомендациям медицинских специалистов. Избегайте чрезмерных физических нагрузок, особенно связанных с поднятием тяжестей или резкими движениями. Регулярные физические активности, такие как плавание и йога, положительно влияют на общее состояние организма.
СОВЕТ №3
Обратите внимание на свой рацион. Ограничьте потребление соли и жиров, так как это негативно сказывается на здоровье сердца и сосудов. Предпочитайте продукты с омега-3 жирными кислотами, такие как рыба, орехи и льняное семя, которые укрепляют сердечно-сосудистую систему.
Современные методы диагностики
Диагностика синдрома Марфана представляет собой многоступенчатый процесс, который включает в себя как клинические, так и инструментальные методы. Основная цель диагностики — выявление характерных признаков заболевания, а также оценка состояния сердечно-сосудистой системы, поскольку именно она подвержена наибольшему риску осложнений.
Первым этапом диагностики является клинический осмотр, который включает в себя сбор анамнеза и оценку физических признаков. Врач обращает внимание на типичные внешние проявления синдрома Марфана, такие как высокая рост, длинные конечности, деформация грудной клетки и другие. Также важно выяснить наличие сердечно-сосудистых заболеваний в семье, так как синдром имеет наследственный характер.
После клинического осмотра назначаются инструментальные исследования, которые позволяют более точно оценить состояние сердца и сосудов. К основным методам диагностики относятся:
- Эхокардиография — ультразвуковое исследование сердца, которое позволяет визуализировать его структуру и функции. Эхокардиография помогает выявить аортальную дилатацию, недостаточность митрального клапана и другие изменения, характерные для синдрома Марфана.
- ЭКГ (электрокардиография) — метод, который позволяет оценить электрическую активность сердца. Хотя ЭКГ не является специфическим методом для диагностики синдрома Марфана, она может помочь выявить аритмии и другие нарушения сердечного ритма.
- Магнитно-резонансная томография (МРТ) — более сложный и информативный метод, который позволяет получить детальные изображения сердца и сосудов. МРТ особенно полезна для оценки состояния аорты и выявления аневризм.
- Компьютерная томография (КТ) — также используется для визуализации аорты и других крупных сосудов. КТ может быть назначена в случаях, когда требуется более детальная информация о состоянии сосудистого русла.
Кроме того, для подтверждения диагноза могут быть проведены генетические тесты, которые помогают выявить мутации в генах, связанных с синдромом Марфана. Это особенно важно для членов семьи пациента, у которых есть риск наследования заболевания.
Важно отметить, что диагностика синдрома Марфана должна проводиться в специализированных центрах, где работают опытные кардиологи и генетики. Это обеспечит комплексный подход к оценке состояния пациента и позволит разработать индивидуальный план лечения и наблюдения.
Современные методы диагностики позволяют не только выявить синдром Марфана на ранних стадиях, но и своевременно начать лечение, что значительно снижает риск серьезных осложнений со стороны сердца и сосудов.
Роль генетического консультирования
Генетическое консультирование играет ключевую роль в управлении синдромом Марфана, поскольку это заболевание имеет наследственный характер и связано с мутациями в гене FBN1, который кодирует белок фибриллин-1. Понимание генетической природы синдрома позволяет не только диагностировать заболевание, но и оценивать риски для членов семьи.
Первым шагом в процессе генетического консультирования является сбор анамнеза. Специалист анализирует историю болезни пациента и его семьи, чтобы выявить возможные случаи синдрома Марфана или других наследственных заболеваний. Это важно, так как синдром может проявляться с различной степенью тяжести, и наличие случаев в семье может указывать на высокую вероятность передачи заболевания.
После сбора анамнеза проводится генетическое тестирование, которое позволяет подтвердить наличие мутации в гене FBN1. Это тестирование может быть рекомендовано не только пациенту, но и его родственникам, особенно если у пациента уже есть диагностированный синдром Марфана. Генетическое тестирование помогает определить, кто из членов семьи может быть носителем мутации и, следовательно, подвержен рискам развития заболевания.
Генетическое консультирование также включает в себя обсуждение клинических проявлений синдрома Марфана, таких как кардиоваскулярные, скелетные и офтальмологические симптомы. Это позволяет пациентам и их семьям лучше понять, какие обследования и мониторинг здоровья могут потребоваться в будущем. Например, пациенты с синдромом Марфана подвержены риску аортальной аневризмы и других сердечно-сосудистых осложнений, что требует регулярного контроля со стороны кардиолога.
Кроме того, генетическое консультирование предоставляет возможность обсудить варианты репродуктивного планирования. Пары, в которых один из партнеров имеет синдром Марфана, могут рассмотреть возможность использования предимплантационной генетической диагностики (ПГД) для предотвращения передачи мутации будущим детям. Это может быть особенно актуально для тех, кто хочет избежать риска рождения ребенка с синдромом.
В заключение, генетическое консультирование является важным компонентом управления синдромом Марфана, обеспечивая пациентов и их семьи необходимой информацией о заболевании, его наследовании и возможностях диагностики и лечения. Оно способствует более глубокому пониманию состояния и помогает принимать обоснованные решения о здоровье и будущем.
Психосоциальные аспекты жизни с синдромом Марфана
Синдром Марфана — это генетическое заболевание, которое затрагивает соединительные ткани организма и может оказывать значительное влияние на качество жизни пациентов. Психосоциальные аспекты жизни людей с этим синдромом часто остаются в тени медицинских вопросов, но они не менее важны для общего благополучия.
Люди с синдромом Марфана могут сталкиваться с различными психологическими и социальными трудностями. Одной из основных проблем является осознание своей физической отличительности. Высокий рост, длинные конечности и другие характерные черты могут вызывать чувство неуверенности и низкой самооценки. Это может привести к социальной изоляции, особенно в подростковом возрасте, когда внимание к внешности становится особенно острым.
Психологические последствия могут включать депрессию и тревожные расстройства. Пациенты могут испытывать страх перед возможными осложнениями, связанными с сердечно-сосудистой системой, что также может способствовать развитию тревожности. Важно, чтобы пациенты и их семьи были осведомлены о возможных психологических проблемах и искали профессиональную помощь, когда это необходимо.
Социальная поддержка играет ключевую роль в жизни людей с синдромом Марфана. Наличие поддержки со стороны семьи, друзей и медицинских работников может значительно улучшить качество жизни. Группы поддержки и организации, специализирующиеся на синдроме Марфана, могут предоставить информацию, ресурсы и возможность общения с другими людьми, сталкивающимися с аналогичными проблемами.
Образование и информированность также являются важными аспектами. Пациенты и их семьи должны быть хорошо информированы о синдроме, его симптомах и возможных осложнениях. Это знание может помочь им принимать более активное участие в своем лечении и управлении состоянием, а также снизить уровень тревожности.
Кроме того, важно учитывать влияние синдрома Марфана на профессиональную жизнь. Некоторые пациенты могут столкнуться с ограничениями в выборе профессии из-за физических особенностей или риска сердечно-сосудистых осложнений. Поддержка со стороны работодателей и коллег, а также адаптация рабочего места могут помочь людям с синдромом Марфана успешно интегрироваться в трудовую жизнь.
В заключение, психосоциальные аспекты жизни с синдромом Марфана требуют внимания и поддержки. Понимание и принятие со стороны общества, а также доступ к психологической помощи и ресурсам могут значительно улучшить качество жизни пациентов и их семей.


